Tem matéria que você decora, passa na prova e esquece em três dias. E tem matéria que, quando você entende de verdade o mecanismo, fica pra sempre porque faz sentido, não porque você forçou.
Pancreatite aguda é uma dessas. Quando você entende por que o pâncreas começa a se autodigerir, o resto (sintomas, exames, tratamento, complicações) vira consequência lógica. Não tem mais o que decorar.
Esse post vai do mecanismo molecular lá no ácino pancreático até a disfunção orgânica múltipla. Com implicação clínica em cada etapa.
O pâncreas normal: um órgão que vive no limite
O pâncreas exócrino produz em torno de 1,5 a 2 litros de suco pancreático por dia. Esse suco contém enzimas que conseguem digerir proteínas, gorduras e carboidratos, ou seja, potencialmente, o próprio tecido pancreático. O órgão existe há milhões de anos de evolução com esse risco constante, então desenvolveu sistemas de proteção sofisticados. São eles:
- Zimogênios (precursores inativos): as enzimas são produzidas e armazenadas inativas, tripsinogênio, quimiotripsinogênio, proelastase, profosfolipase A2, pró-colipase. A ativação só deveria acontecer no duodeno, pelo contato com a enteroquinase duodenal.
- SPINK1 (inibidor de tripsina pancreática secretória): funciona como uma primeira linha de defesa dentro da própria célula. Se uma molécula de tripsina for ativada prematuramente, o SPINK1 a inativa antes que ela cause dano.
- Sequestro vesicular: os zimogênios ficam dentro dos grânulos de zimogênio, fisicamente separados dos lisossomos (que contêm catepsina B, uma enzima capaz de ativar o tripsinogênio). Essa separação é essencial.
- Baixo pH intragranular: mantém as enzimas inativas dentro das vesículas.
- Autólise: a tripsina pode se autodigerir em baixas concentrações, mais um mecanismo de segurança.
Quando qualquer um desses sistemas falha, o risco de ativação enzimática prematura aumenta drasticamente. E é exatamente isso que acontece na pancreatite aguda.
O mecanismo central: o que dá errado
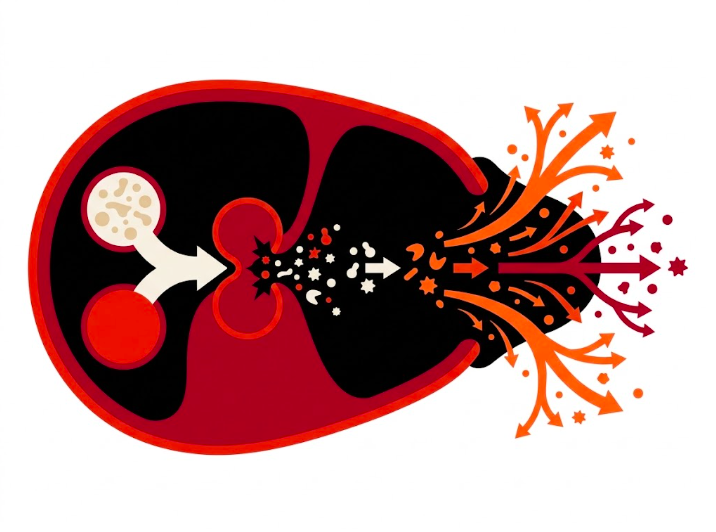
Independentemente da causa (cálculo biliar, álcool, hipertrigliceridemia) o evento inicial converge para um mesmo ponto: a ativação prematura do tripsinogênio em tripsina DENTRO da célula acinar.
Como isso acontece? O mecanismo mais aceito atualmente envolve a fusão inadequada entre grânulos de zimogênio e lisossomos dentro da célula. Quando esses dois compartimentos se misturam, a catepsina B lisosomal tem acesso ao tripsinogênio e o ativa.
A partir daí, a tripsina ativa dispara uma cascata:
- Quimiotripsinogênio → quimiotripsina: digestão de proteínas estruturais
- Proelastase → elastase: digere fibras elásticas das paredes vasculares → hemorragia, equimose periumbilical (Sinal de Cullen) e em flancos (Sinal de Grey-Turner)
- Profosfolipase A2 → fosfolipase A2: destrói membranas celulares de ácinos adjacentes; quando cai na circulação, destrói o surfactante pulmonar → SDRA
- Precalicreína → calicreína → bradicinina: vasodilatação + dor intensa (explica a dor típica em faixa irradiando para o dorso)
- Pró-colipase → colipase: amplifica a digestão de gorduras ao redor do pâncreas → esteatonecrose peripancreática (manchas brancas-calcáreas no peritônio)
A resposta inflamatória: de local para sistêmica
A autodigestão não é o único problema. Ela desencadeia uma resposta inflamatória que começa local e pode virar sistêmica, e é essa progressão que determina a gravidade da doença.
Fase local (primeiras horas)
As células acinares lesadas liberam DAMPs (padrões moleculares associados a dano) que ativam o NF-κB, um fator de transcrição que funciona como interruptor central da inflamação. Isso acontece até mesmo antes da ativação enzimática completa.
O resultado: recrutamento intenso de neutrófilos (que liberam mais enzimas proteolíticas e radicais livres, piorando a lesão) e macrófagos (que liberam TNF-α, IL-1β, IL-6 e IL-8).
Nessa fase, o processo é autossustentado: lesão → inflamação → mais lesão → mais inflamação.
Fase sistêmica (nas formas graves)
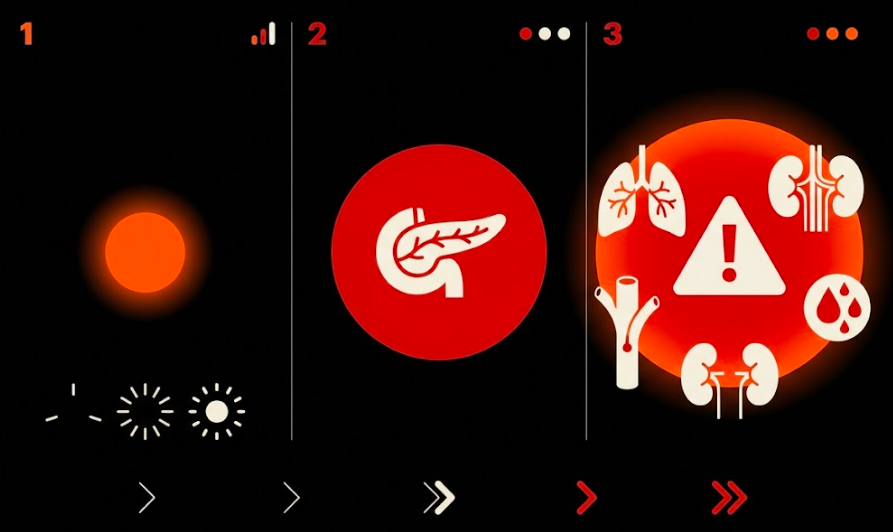
Quando as citocinas pro-inflamatórias ultrapassam a capacidade de contenção local e caem na circulação sistêmica, desenvolve-se a SIRS (Síndrome da Resposta Inflamatória Sistêmica).
A SIRS na pancreatite grave pode evoluir para:
- SDRA (Síndrome do Desconforto Respiratório Agudo): fosfolipase A2 circulante destrói o surfactante pulmonar → hipoxemia grave
- Insuficiência renal aguda: hipoperfusão renal + efeito nefrotóxico direto das citocinas
- Choque: vasodilatação sistêmica + sequestro massivo de fluidos no terceiro espaço (retroperitônio e cavidade peritoneal)
- SDMO (Síndrome de Disfunção de Múltiplos Órgãos): o desfecho mais grave, com mortalidade elevada
📘 EBOOK: PANCREATITE SEM DECOREBA
Tudo que está nesse post (mecanismo, causas, cascata enzimática, Atlanta, complicações e tratamento) organizado em esquemas visuais pra você revisar em minutos antes da prova. Sem precisar reler 40 páginas de livro.
Fisiopatologia das causas mais comuns
Litíase biliar (40–70% dos casos)
A anatomia é determinante aqui. O ducto colédoco e o ducto pancreático principal (Wirsung) geralmente compartilham uma via comum antes de desembocarem na ampola de Vater, no duodeno. Quando um cálculo se impacta nessa região, ocorre obstrução do fluxo.
O mecanismo mais aceito é a hipertensão ductal: o bloqueio aumenta a pressão dentro do ducto de Wirsung, levando à ruptura de ácinos e extravasamento de suco pancreático para o interstício pancreático. Há também evidência de refluxo biliar para dentro do ducto pancreático, ativando diretamente a fosfolipase A2.
Um detalhe importante: em 75% dos casos de PA biliar, o cálculo passa espontaneamente, mas o dano já foi iniciado. É por isso que a colecistectomia é indicada ainda durante a internação (preferencialmente antes da alta), para evitar recorrência.
Álcool (25–35% dos casos): mecanismo multifatorial
O álcool não causa pancreatite por um único mecanismo. Na verdade, é uma combinação de vias:
- Efeito tóxico direto sobre células acinares: o acetaldeído (principal metabólito do álcool) é diretamente citotóxico, gerando estresse oxidativo e disfunção mitocondrial.
- Espasmo do esfíncter de Oddi: o álcool aumenta a resistência ao fluxo pancreático, efeito similar à obstrução por cálculo.
- Formação de plugs proteicos: o álcool altera a composição do suco pancreático, favorecendo a precipitação de proteínas que obstruem pequenos ductos intralobulares.
- Ativação direta do NF-κB: o álcool e o acetaldeído ativam esse fator de transcrição inflamatório nas células acinares mesmo sem ativação enzimática.
Um ponto que sempre gera dúvida: por que nem todo etilista crônico desenvolve pancreatite? Porque o álcool é um cofator, a lesão geralmente precisa de um segundo evento (genético, nutricional, outro) para se instalar. Isso explica por que só cerca de 5% dos etilistas crônicos desenvolvem a doença.
Hipertrigliceridemia (quando TG > 1000 mg/dL)
Triglicerídeos acima de 1.000 mg/dL são hidrolisados pela lipase pancreática em ácidos graxos livres em concentrações tóxicas. Esses ácidos graxos causam lesão direta das células acinares e da microvasculatura pancreática, além de acidose local que potencializa a ativação enzimática. É a terceira causa mais comum de PA e frequentemente associada ao uso de alguns medicamentos ou a distúrbios metabólicos não controlados.
Classificação de Atlanta Revisada (2012): fisiopatologia guiando a prática
A versão de 2012 da Classificação de Atlanta é a referência atual. Ela estratifica a PA em três graus de gravidade com base em dois critérios: falência orgânica e complicações locais.
| Grau | Falência orgânica | Complicações locais | Mortalidade aproximada |
| Leve | Ausente | Ausentes | < 1% |
| Moderadamente grave | Transitória (< 48h) | E/OU presentes (coleção, necrose) | < 5% |
| Grave | Persistente (> 48h) | Frequentemente presentes | 15–30% (necrose infectada: > 30%) |
Atenção: a distinção entre falência orgânica transitória e persistente não é arbitrária, ela reflete a capacidade do organismo de conter a resposta inflamatória sistêmica. Uma falência que se resolve em 48 horas indica que o SIRS ainda está sob controle, uma que persiste indica que o organismo perdeu esse controle.
Falência orgânica é definida pelo escore de Marshall modificado: score ≥ 2 em qualquer sistema (respiratório, renal ou cardiovascular).
Complicações locais e sua fisiopatologia
As complicações locais derivam diretamente da autodigestão e da necrose. A Classificação de Atlanta 2012 definiu terminologia precisa para cada uma:
| Complicação | Fisiopatologia | Tempo de surgimento |
| Coleção líquida aguda peripancreática | Extravasamento de suco pancreático; sem parede definida | < 4 semanas |
| Pseudocisto pancreático | Coleção líquida encapsulada por reação fibrótica; sem necrose sólida | > 4 semanas |
| Coleção necrótica aguda | Autodigestão com necrose de tecido pancreático e/ou peripancreático; sem parede | < 4 semanas |
| Necrose encapsulada (walled-off necrosis) | Coleção necrótica madura com parede inflamatória definida | > 4 semanas |
A necrose infectada, quando a necrose pancreática é colonizada por bactérias (geralmente por translocação intestinal) é o marcador de prognóstico mais importante na PA grave. Nesses casos, a mortalidade ultrapassa 30% mesmo com tratamento intensivo.
O tratamento e sua lógica fisiopatológica
Quando você entende a fisiopatologia, o tratamento vira consequência. Sem precisar decorar protocolo.
Hidratação vigorosa e por que Ringer Lactato, não soro fisiológico
O sequestro de fluidos para o terceiro espaço (retroperitônio, cavidade abdominal, intestino paralisado) pode ser de vários litros nas primeiras 24 horas. Hipoperfusão pancreática agrava a necrose. Por isso a hidratação é a intervenção mais importante nas primeiras 24–48 horas: 250–500 mL/h nas primeiras horas, com ajuste conforme resposta.
O Ringer Lactato é preferível ao soro fisiológico 0,9% porque tem pH mais fisiológico e evidência de menor ativação inflamatória via receptores PPAR-γ — o SF em volume alto gera acidose hiperclorêmica e pode piorar o quadro inflamatório.
Dieta enteral precoce: o jejum prolongado faz mal
Ficou pra trás o conceito de “repouso pancreático” com jejum prolongado. A alimentação oral precoce (quando tolerada) ou a nutrição enteral por sonda nasoenteral são preferíveis à nutrição parenteral total. O motivo: manter a barreira intestinal funcionando evita a translocação bacteriana que leva à necrose infectada.
Antibióticos (NÃO de rotina)
Estudos randomizados e meta-análises não mostram benefício de antibióticos profiláticos na PA, nem mesmo na necrose estéril. O antibiótico só é indicado quando há evidência de infecção bacteriana estabelecida (necrose infectada, colangite, pneumonia).
Tratar a causa
Na PA biliar: colecistectomia antes da alta (reduz recorrência de 30% para < 3%). CPRE só se houver colangite biliar aguda concomitante, não é indicada de rotina na PA sem colangite, mesmo com coledocolitíase. Na PA por hipertrigliceridemia: controle imediato dos TG com jejum e, nos casos graves, insulina ou plasmaférese. No álcool: cessação é o tratamento da causa e é obrigação do médico orientar sobre risco de recorrência.
📘 EBOOK: PANCREATITE SEM DECOREBA
Tudo que está nesse post (mecanismo, causas, cascata enzimática, Atlanta, complicações e tratamento) organizado em esquemas visuais pra você revisar em minutos antes da prova. Sem precisar reler 40 páginas de livro.